-
Correo electrónico
yang.chen4@thermofisher.com
-
Teléfono
13386161207
-
Dirección
xinjinqiao
Acerca de nosotros
Thermo Fisher Scientific (China) Co., Ltd
Proteoma de Fosforilación ultraprofunda para la evaluación selectiva de inhibidores de la quinasa proteica
Fecha:2025-08-26Leer:1
La Fosforilación de proteínas es una forma común de modificación posttraduccional de las células eucariotas y desempeña un papel importante en la señalización celular, los procesos celulares y la regulación de la función proteica. La Fosforilación de proteínas es la transferencia de grupos fosfóricos terminales de adenosina trifosfato (atp) a los residuos de serina, Treonina y tirosina de las proteínas del sustrato a través de quinasas proteicas. Las mutaciones genéticas o la expresión anormal de las quinasas proteicas causan una activación excesiva de las quinasas, lo que provoca cáncer y otras enfermedades. Por lo tanto, la quinasa proteica se ha convertido en una de las dianas antitumorales más importantes. En la actualidad, más de 80 inhibidores de la quinasa (pki) han sido aprobados para su comercialización en todo el mundo, y alrededor de 180 PKI están en ensayos clínicos. Sin embargo, la investigación y el desarrollo de medicamentos PKI todavía enfrentan muchos desafíos, especialmente la selectividad de la Diana y la toxicidad de la diana. En la actualidad, la evaluación selectiva del PKI depende principalmente de cientos de quinasas proteicas clonadas y purificadas, o líneas celulares transgénicas con alta expresión de quinasas objetivo. La quinasa purificada no puede reflejar realmente la selectividad de PKI dentro de la célula debido a su separación del entorno celular; Por su parte, las pruebas de células transgénicas se limitan a las quinasas objetivo preestablecidas. En respuesta a este problema, el Grupo de investigación Kang jingwu del laboratorio nacional clave de regulación de moléculas pequeñas de procesos vitales del Instituto de química orgánica de Shanghai de la Academia China de Ciencias ha desarrollado un método proteómico de Fosforilación súper profunda, logrando una evaluación integral de la selectividad PKI a nivel celular y proteómico.
La Fosforilación proteica se caracteriza por una alta dinámica y baja abundancia (el Proteoma fosforilado representa solo el 0,1% del Proteoma total, mientras que la proteína fosforilada tirosina representa solo el 0,1 - 1% del Proteoma fosforilado), por lo que el enriquecimiento de los segmentos de péptidos fosforilados se convierte en un paso clave en el análisis de espectrometría de masas. Para medir con precisión los eventos de Fosforilación provocados por el pki, sobre la base de la serie de técnicas de columna de afinidad holística en miniatura que desarrollaron (anal Chem 2020, 923913 - 3922, J proteomes 2023, 2224245 - 2459, anal. Chem. 2023, 95, 8605 - 8612), se propuso una estrategia para integrar tres materiales enriquecidos con segmentos de Fosforilación selectivos y complementarios, logrando una cobertura completa profunda y un análisis cuantitativo imparcial de los segmentos de Fosforilación (figura 1).
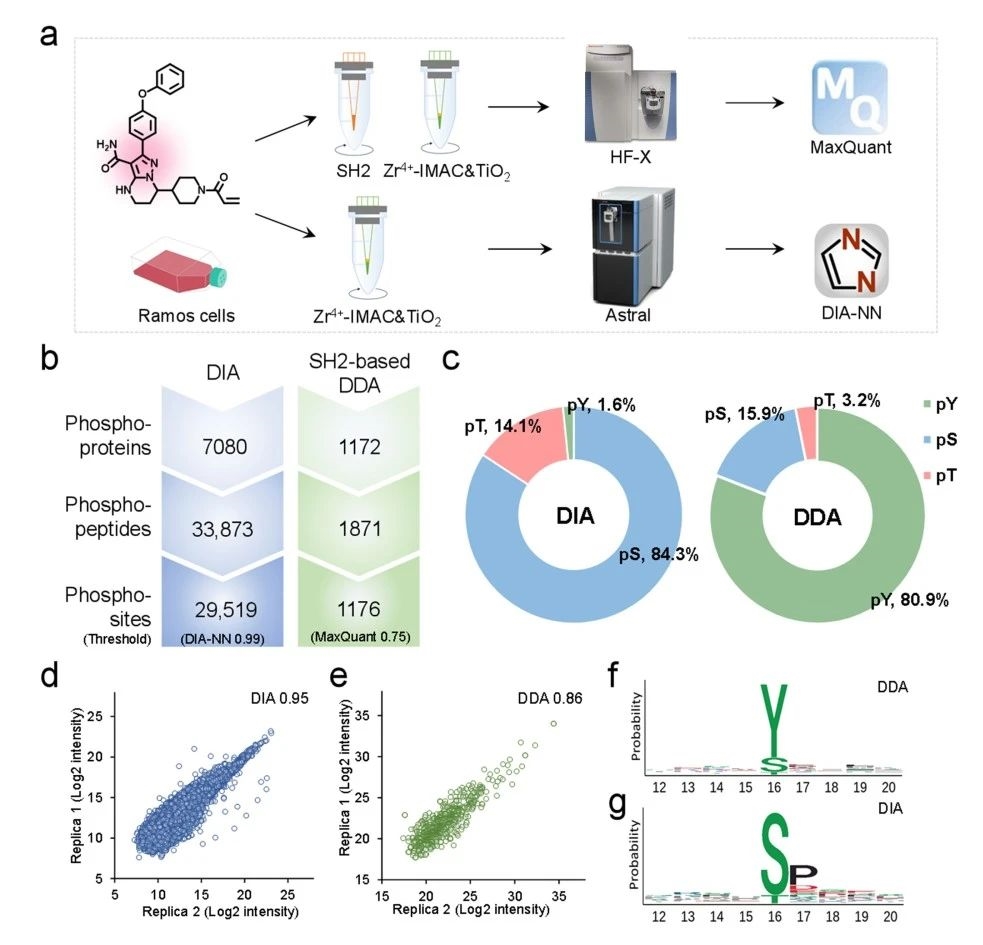
Figura 1. diagrama esquemático del proceso de análisis del Proteoma de Fosforilación ultraprofunda y esquema de los datos de análisis del Proteoma de Fosforilación (haga clic para ver la imagen grande)
Con zebutinib como modelo, en los datos de espectrometría de masas dependiente de datos (dda), se detectaron 25 sitios de Fosforilación de 25 proteínas con un aumento significativo de los niveles de Fosforilación y 72 sitios de Fosforilación de 66 proteínas con una disminución significativa de los niveles de Fosforilación (de los cuales la Fosforilación de tirosina representa el 80,9%); En los datos de la espectrometría de masas no dependiente de datos (dia), se detectó un aumento significativo de los niveles de Fosforilación en 91 sitios de Fosforilación con 80 proteínas y un descenso significativo de los niveles de Fosforilación en 167 proteínas (la mayoría de ellos son sitios de Fosforilación de Serina / treonina) (figura 2).
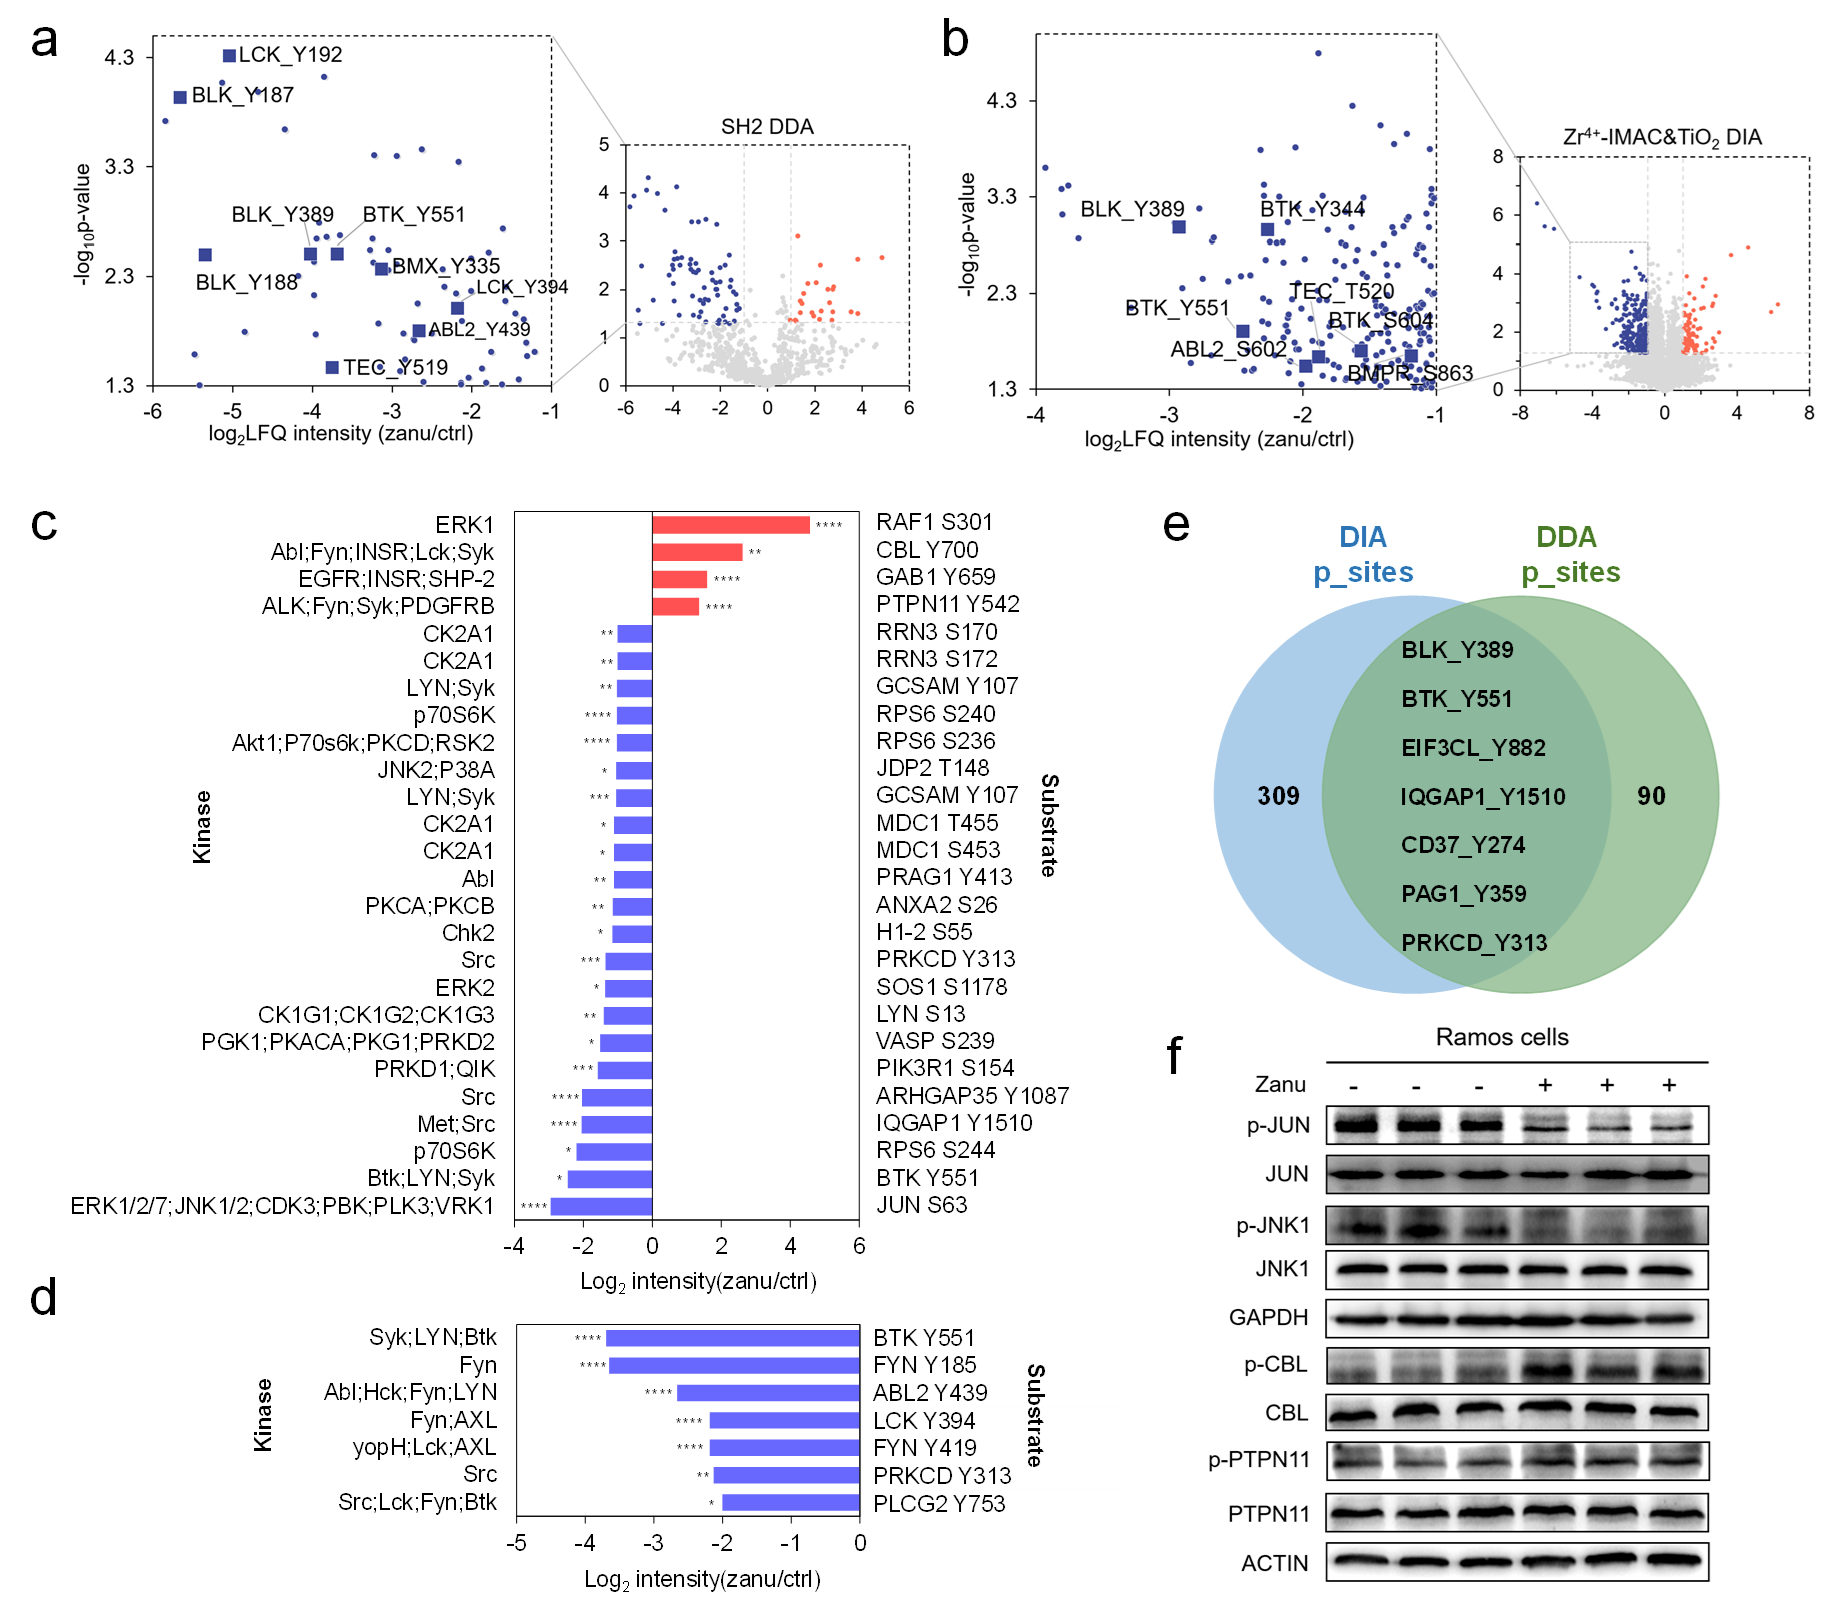
Figura 2. el análisis proteómico de Fosforilación ultraprofunda revela cambios en los eventos de Fosforilación en las células de linfoma de células B causados por zebutinib (haga clic para ver la imagen grande)

Figura 3. las quinasas proteicas inhibidas o activadas por zebutinib y los procesos celulares en los que participan
(haga clic para ver la imagen grande)
El análisis de enriquecimiento bioinformático mostró que, además de inhibir las vías de señalización BCR y fcr, zebutinib también regula las vías de señalización como la apoptosis de células b, egfr, erbb, rptk y la cascada mapk (figura 3). Curiosamente, su investigación encontró que zebutinib no solo inhibió btk y sus múltiples vías de señalización clave aguas abajo, sino que también aumentó los niveles de Fosforilación de las proteínas raf1, cbl y ptpn11, activando así la regulación de retroalimentación negativa de las vías de señalización BCR mediada por erk1 / 2 mapk, bloqueando la vía de señalización BCR aguas arriba. En comparación con las dianas de zebutinib reportadas en la literatura, las estrategias proteómicas de Fosforilación súper profundas que han desarrollado pueden obtener información más rica sobre las dianas de Acción (o las dianas fuera de objetivo) de una manera de alto rendimiento a nivel celular vivo. Al mapear los eventos de Fosforilación en las vías de señalización celular, se puede revelar panorámicamente el mecanismo de acción del zebutinib (figura 4).

Figura 4. posibles mecanismos farmacológicos moleculares de zebutinib revelados a través de la proteómica de Fosforilación ultraprofunda (haga clic para ver la imagen grande)
En resumen, el análisis proteómico de Fosforilación ultraprofunda no solo puede evaluar exhaustivamente la selectividad de los inhibidores de la quinasa proteica a nivel celular de manera de alto rendimiento, alta sensibilidad y alta confianza, sino también revelar mecanismos de acción más finos de PKI analizando la cascada de Fosforilación inducida por fármacos. Además, esta tecnología también se puede utilizar ampliamente en la investigación de señalización de la biología celular. Zhang yue, estudiante de doctorado del Instituto de química orgánica de Shanghai de la Academia China de ciencias, es el primer autor de la tesis, y Hao piliang, investigador del Instituto de química orgánica de Shanghai de la Academia China de ciencias, y investigador de la Plataforma de análisis histológico de la Universidad de Ciencia y tecnología de shanghai, es el coautor. Gracias a semerfei Technology co., Ltd. por su ayuda en el análisis de astral. El trabajo fue financiado por proyectos y fondos como la Fundación Nacional de ciencias naturales de china, la Academia China de Ciencias y la Comisión Municipal de Ciencia y tecnología de shanghai.